Casos clínicos
Vol. 27 | Núm. 1
13 min
Generalidades y diagnóstico de la miocardiopatía hipertrófica en la población adulta y sus diferencias con la edad pediátrica. A propósito de un caso
Overview and diagnosis of hypertrophic cardiomyopathy in the adult population and it´s differences with the pediatric age. about a case
Francisco Cruz-Pérez1,3, Kembly Webb-Webb2
1 Servicio de Cardiología, Universidad de Costa Rica, San José, Costa Rica
2 Posgrado en Cardiología, Universidad de Costa Rica, San José, Costa Rica
3 Servicio de Electrofisiología, Hospital General Universitario Gregorio Marañón, Madrid, España
https://doi.org/10.63885/rcc.v27n1.003
Recepción:
15/02/2025
Aceptación:
15/03/2025
Publicación:
09/10/2025
Métricas
151
Visualizaciones
20
Descargas
Compartir
Compartir
Resumen (ES)
La miocardiopatía hipertrófica (MCH) es una enfermedad que se caracteriza por engrosamiento del ventrículo izquierdo (VI). Es la enfermedad genética cardiaca más común que se debe a diversas mutaciones genéticas, y puede tener distintos patrones de hipertrofia de ventrículo izquierdo (HVI). Típicamente, se han implicado mutaciones en genes que codifican para el sarcómero cardiaco o proteínas relacionadas como causa de la MCH. Esta enfermedad resulta clínicamente heterogénea, desde pacientes asintomáticos hasta pacientes con insuficiencia cardiaca y con riesgo de muerte súbita. Dentro de los estudios diagnósticos se incluyen diferentes estudios de imagen que documenten la HVI además de estudios genéticos tanto para el diagnóstico como para el posterior asesoramiento genético del paciente y su familia.
La MCH con debut en la infancia es un problema infrecuente, pero grave, ya que los pacientes son más propensos a tener enfermedad sarcomérica, a tener un mayor riesgo de arritmias ventriculares e insuficiencia cardiaca (IC).
Palabras clave (ES):
Hipertrofica
Miocadiopatía
Cardiologia pediatrica
Hipertrofia
Resumen (EN)
Hypertrophic cardiomyopathy (HCM) is a disease characterized by thickening of the left ventricle (LV). It is the most common genetic heart disease that is due to different genetic mutations, and various patterns of left ventricular hypertrophy (LVH). Mutations in genes cardiac sarcomere or related proteins have been implicated as a cause of HCM. This disease is clinically heterogeneous, ranging from asymptomatic patients to patients with heart failure and risk of sudden death. The diagnostic studies include different imaging studies that document LVH in addition to genetic studies for both diagnosis and subsequent genetic counseling of the patient and their family. HCM with onset in childhood is a rare but serious problem, since patients are more likely to have sarcomeric disease, have a higher risk of ventricular arrhythmias and heart failure (HF).
Palabras clave (EN):
Hypertrophic cardiomyopathy
Cardiomyopathies
Cardiac hypertrophy
Pediatric cardiology
Presentación de caso
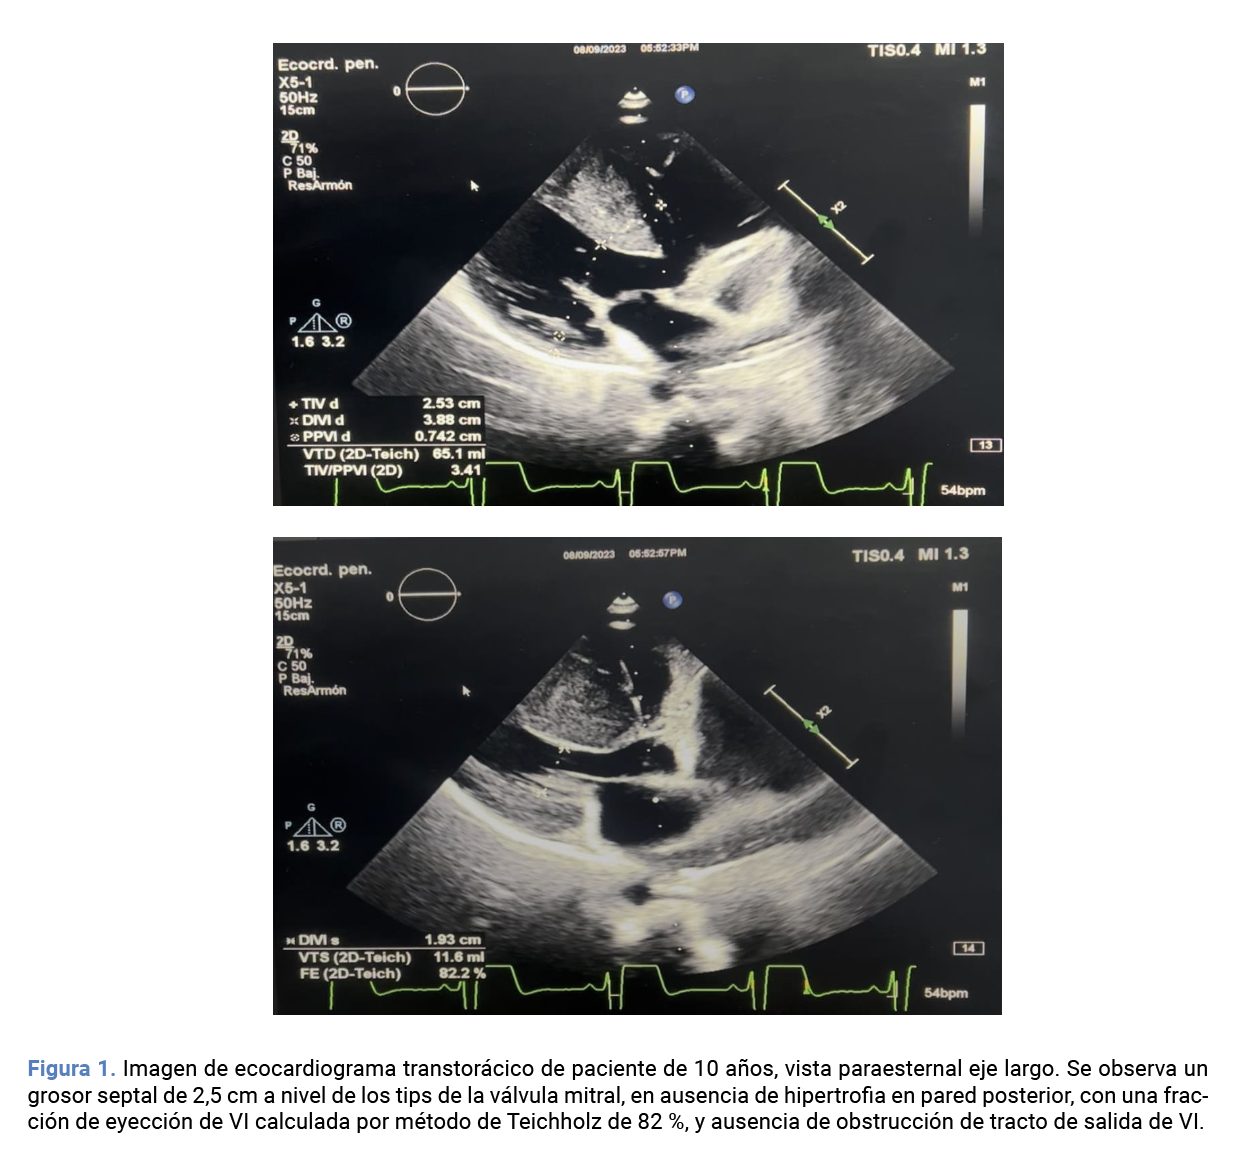
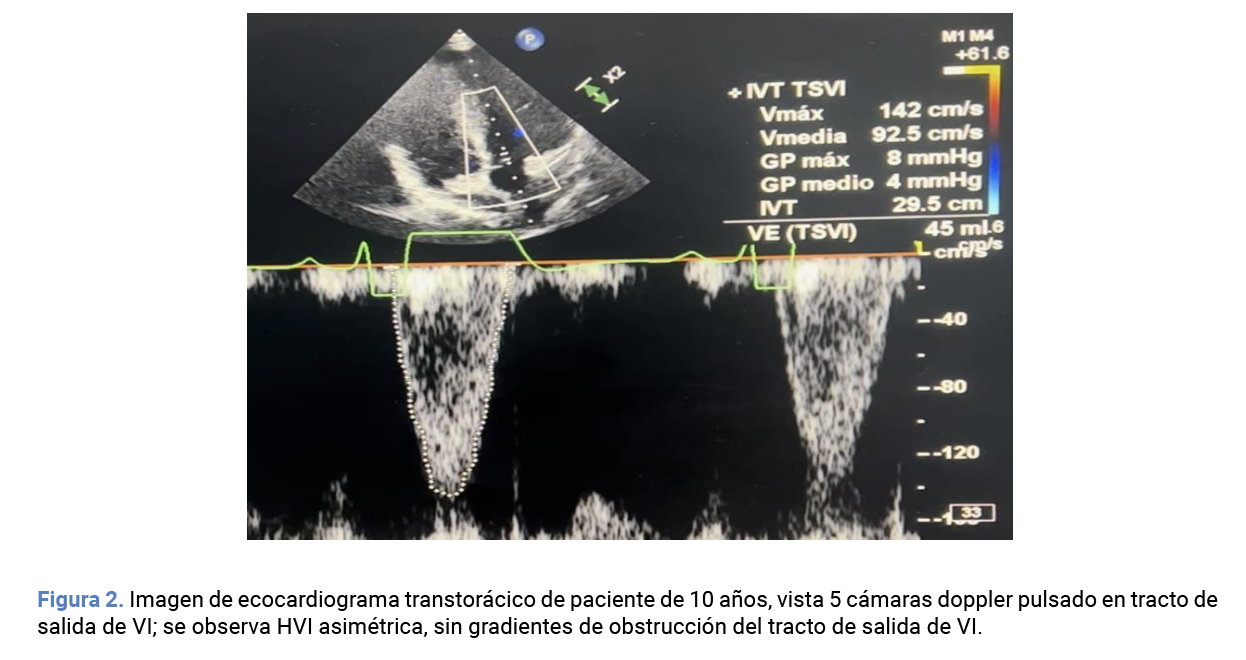
Paciente masculino de 10 años, previamente sano, con dos hermanos mayores de 12 y 15 años, que acude al servicio de urgencias tras presentar un episodio sincopal en reposo y sin pródromos. El electrocardiograma mostró bloqueo auriculoventricular de primer grado y bloqueo avanzado de rama izquierda del haz de His. El ecocardiograma solicitado por el equipo médico documentó hipertrofia severa asimétrica, con predominio septal y grosor de 2,5 cm, sin obstrucción del tracto de salida en reposo ni dilatación auricular. El paciente fue remitido a cardiología pediátrica para manejo y control posterior.
Definición
La Miocardiopatía hipertrófica (MCH) se caracteriza por mostrar un engrosamiento anormal del ventrículo izquierdo y se considera una enfermedad clínica y genéticamente heterogénea, en donde hay diferentes presentaciones de la enfermedad que incluye insuficiencia cardiaca (IC), muerte súbita o pacientes con una esperanza de vida similar a la población normal [1,2].
Es una enfermedad que se presenta con hipertrofia de ventrículo izquierdo (HVI), con un grosor de pared mayor a 15 mm detectado por imagen cardiaca (ecocardiograma, tomografía computarizada o resonancia magnética), en ausencia de una causa cardiaca, sistémica o metabólica que explique el aumento de grosor miocárdico. En pacientes con familiar en primer grado con MCH, puede hacerse el diagnóstico con un grosor de pared de ventrículo izquierdo (VI) de 13 mm (en ausencia de causa secundaria de HVI). La HVI suele manifestarse como septal asimétrica, aunque podría tener distribución apical, pared libre VI, ventrículo derecho o concéntrica [3].
En niños el grosor de la pared de ventrículo izquierdo debe ajustarse al área superficie corporal. En la guía AHA/ACC 2020 se establece que el diagnóstico de MCH en niños se debe considerar en pacientes asintomáticos y sin antecedentes familiares con un grosor de VI ≥2,5 desviaciones estándar de la media (z-score); mientras que en pacientes con antecedentes familiares o prueba genética positiva un grosor de VI ≥ 2,0 desviaciones estándar de la media es suficiente para realizar un diagnóstico temprano [4].
Prevalencia
La prevalencia de la enfermedad se creía que era aproximadamente de 1: 500 personas según el estudio CARDIA [5]; sin embargo, en los últimos años se han realizado estudios de cohorte que han demostrado una prevalencia mayor de aproximadamente 1: 200 personas, demostrando en la actualidad que la MCH es la enfermedad cardíaca de causa genética mas común [6]. Este cambio en la prevalencia de la enfermedad se puede deber a que los genes de sarcómeros patógenos son más comunes de los que se pensaba, detección de MCH expresión clínica, el uso de resonancia magnética en el diagnóstico de la enfermedad y la naturaleza familiar de la enfermedad que previamente no se tenía tan clara [6]. Con respecto a la prevalencia de MCH sintomática basada en pacientes que efectivamente acudieron a una consulta médica, esta es de 1:3000 pacientes en los Estados Unidos [7]. La miocardiopatía hipertrófica con debut en la infancia es un problema poco frecuente, con una incidencia estimada en 3/100.000, principalmente asociado a problemas del metabolismo o a malformaciones congénitas y con un riesgo 5 veces mayor de muerte súbita en los adultos. Sin embargo, esto ha cambiado en la última década, con trabajos que han demostrado que la prevalencia de MCH en niños es mayor y que estas están asociadas principalmente a mutaciones sarcoméricas. Uno de los trabajos más grandes realizados sobre este enfoque es el Registro de Miocardiopatías Sarcoméricas Humanas, un estudio observacional, multicéntrico e internacional de pacientes con MCH que incluyó 7.677 pacientes [8].
Estos pacientes fueron estratificados en función de la edad que tenían en el momento del diagnóstico en tres grupos: niños de menos de un año, niños de 1 a 18 años y adultos de más de 18 años. Se analizaron los eventos presentados en su evolución clínica, incluyendo insuficiencia cardiaca (IC), arritmias ventriculares potencialmente mortales, fibrilación auricular (FA) y un objetivo compuesto por todos estos eventos graves, que también incluía accidente cerebrovascular y muerte.
Tras analizar los datos, se documenta que 184 (2,4%) de los pacientes fueron diagnosticados de MCH con menos de un año, 1.128 (14,7%) con una edad de 1 a 18 años y 6.365 (82,9%) en la edad adulta. Los pacientes con MCH diagnosticada en el primer año de vida tuvieron un riesgo inicial especialmente elevado de mortalidad y eventos, pero los supervivientes tuvieron mejor pronóstico a largo plazo. Los pacientes con una edad entre 1 y 18 años fueron, en su mayoría (85%), diagnosticados de MCH tras haber sido valorados como probandos dentro de un estudio familiar. Un 20% de estos niños tuvieron un evento cardiaco grave en la primera década tras el diagnóstico. Las arritmias ventriculares malignas tuvieron una incidencia relativamente constante de 0,7% al año y fueron el evento grave más frecuente en la primera década de evolución. Posteriormente, la IC y la FA progresivamente aumentaron su incidencia, de tal manera que se convirtieron en los eventos graves más frecuentes al final de la segunda década. De modo global, se pudo comprobar que a los 25 años de evolución casi un 50% de los pacientes había tenido un evento cardíaco grave. En estos niños, las mutaciones más frecuentes fueron mutaciones sarcoméricas (63%), que tuvieron peor pronóstico con un riesgo de eventos un 67% mayor que las mutaciones no sarcoméricas.
Etiología
Actualmente, se han implicado mutaciones en genes que codifican para el sarcómero cardiaco o proteínas relacionadas como causa de la MCH. En 30-60% de los pacientes se han detectado variantes genéticas patógenas o probablemente patógenas, sin embargo, existe un gran número de pacientes sin mutaciones genéticas en los genes sarcoméricos, además de un subgrupo de pacientes sin antecedentes familiares. Lo anterior orienta a que posiblemente hay otros mecanismos responsables o que influyan en la expresión fenotípica [9]. Los genes implicados en el 70% de los pacientes con MCH y alteración genética positiva son: la cadena pesada de beta miosina 7 (MYH7) y la proteína de unión a miosina C3 (MYBPC3); otros genes como: TNNI3, TNNT2, TPM1, MYL2, MYL3, ACTC1, representan 1-5% de los pacientes.
Aunque el mecanismo preciso no está totalmente dilucidado, estas mutaciones sarcoméricas finalmente generan alteraciones en el miocardio con hipertrofia y fibrosis [2].
Patogenia
En la miocardiopatía hipertrófica (MCH), los pacientes presentan hipertrofia ventricular izquierda (HVI), desorganización miofibrilar y fibrosis, lo que ocasiona disfunción diastólica en la mayoría de los casos. Aproximadamente el 70% de los pacientes presentan obstrucción del tracto de salida del ventrículo izquierdo (TSVI), definida como un gradiente mayor de 30 mmHg en reposo o con maniobras de provocación, así como movimiento anterior sistólico (SAM) de la válvula mitral. Esta obstrucción se produce por el estrechamiento del TSVI, que genera flujo turbulento y un efecto de arrastre de la válvula mitral hacia el tracto de salida, lo que a su vez ocasiona regurgitación mitral. La MCH obstructiva se asocia a mayor morbimortalidad mientras que la no obstructiva suele tener un pronóstico favorable [3].
Clínica
Un gran porcentaje de los pacientes son asintomáticos o con síntomas leves y presentan una esperanza de vida similar a la de la población general. También existe un porcentaje de pacientes que presentaran síntomas y complicaciones de la enfermedad, dentro de los pacientes sintomáticos existen subgrupos con: insuficiencia cardiaca congestiva (ICC) que presenta disnea con limitación funcional, con o sin dolor torácico; riesgo de muerte súbita y fibrilación auricular paroxística o crónica. Resulta interesante que los episodios de muerte súbita se presentan en pacientes jóvenes usualmente de menos de 30 años en comparación y poco frecuente en mayores de 60 años. Ambos sexos tienen riesgo similar de muerte súbita, sin embargo, se suele diagnosticar de forma más tardía y con síntomas de insuficiencia cardiaca avanzada en mujeres [2].
Diagnóstico
Juega un papel muy importante el realizar imágenes cardiacas en la MCH tanto para el diagnóstico como para toma de decisiones en cuanto al manejo de la patología. En este artículo, se analizarán las recomendaciones de las últimas guías de MCH europeas y americanas acerca de los estudios complementarios que deben realizarse en pacientes con sospecha de MCH tanto para el diagnóstico como para recomendaciones en su manejo posterior [4,2].
• Electrocardiograma y holter: se recomienda realizar un electrocardiograma de 12 derivadas donde se puede evidenciar datos de HVI y cambios de repolarización, además de holter de 24 - 48 h durante la valoración inicial del paciente con el fin de detectar arritmias asintomática además de complementar estudios en casos de presentar sincope o palpitaciones. Se recomienda el holter cada 1 o 2 años en sujetos asintomáticos. La presencia de taquicardia ventricular no sostenida aumenta el riesgo de muerte súbita en el futuro en estos pacientes.
• Ecocardiograma: ambas guías recomiendan este estudio como parte de la valoración inicial de los pacientes, ya que permite determinar el grosor de la pared (considerado anormal ≥ 15 mm), el patrón de hipertrofia ventricular izquierda (HVI), las dimensiones de las cavidades cardiacas, la presencia de patología de la válvula mitral, el tamaño de la aurícula izquierda, la existencia o no de obstrucción del tracto de salida (gradiente ≥ 30 mmHg en reposo o tras maniobras de provocación), la presencia de aneurisma apical como marcador de gravedad, así como la función sistólica y diastólica del ventrículo izquierdo (VI).
• El seguimiento de los pacientes es importante, en pacientes asintomáticos se recomienda que se realice cada 1 o 2 años. Ambas guías recomiendan realizar un ecocardiograma de estrés ejercicio en pacientes asintomáticos con gradiente de tracto de salida menor a 50 mmHg. Ambas guías recomiendan realizar un ecocardiograma transesofágico en caso de no contar con toda la información necesaria por un ecocardiograma transtorácico, además se recomienda en caso de estudios pre quirúrgicos de miectomía septal, reparaciones valvulares y para guiar ablación septal con alcohol.
• Resonancia magnética cardiaca: este estudio tiene alta resolución espacial y proporciona información acerca del grado de fibrosis, que es un marcador no invasivo de mayor riesgo de taquiarritmias ventriculares y progresión a insuficiencia cardiaca con disfunción sistólica. Las guías americanas recomiendan la resonancia magnética en los casos en que el ecocardiograma no es concluyente; mientras que en las guías europeas se recomienda su uso como una técnica de imagen complementaria para diagnóstico, diagnóstico diferencial, predicción de riesgos y planificación previa al procedimiento para la reducción del tabique. Además, la resonancia magnética es superior al ecocardiograma en la valoración de la pared antero lateral, región apical, trombos y aneurismas. La resonancia magnética nos ofrece la información diagnóstica necesaria en sospecha de MCH que se obtiene con el ecocardiograma con la ventaja de ser útil en pacientes con ventanas acústicas limitadas.
• Tomografía computarizada cardíaca: técnica diagnóstica con alta resolución espacial, que permite definir la estructura y función de VI. Solo se recomienda su uso como técnica diagnóstica en la guía europea, no así en la guía americana. Proporciona datos acerca de patrón de hipertrofia, la medición del espesor de la pared, la detección de la membrana subaórtica y el trombo intracardiaco y anatomía coronaria; además se indica en ciertos estudios pequeños que ofrece información acerca de grado de fibrosis, sin embargo, este aún necesita mayor validación. Las desventajas de la tomografía computarizada incluyen radiación, uso de medios de contraste y su limitante en lesión renal, menor resolución temporal que el ecocardiograma.
• Angiografía y estudios hemodinámicos invasivos: en pacientes con ambigüedad respecto a la presencia o magnitud del gradiente del tracto de salida del ventrículo izquierdo (VI), está indicado realizar un estudio hemodinámico invasivo. El ecocardiograma sigue siendo el estándar de oro para esta valoración; sin embargo, el estudio invasivo se recomienda en casos con mala ventana acústica. Además, permite valorar los gradientes con maniobras de provocación como Valsalva, ejercicio en miembros superiores o inferiores, o con la administración de isoproterenol. No se recomienda el uso de dobutamina, debido al elevado número de falsos positivos asociados con este medicamento. Estaría indicado la realización de coronariografía invasiva en pacientes con dolor torácico y factores de riesgo de enfermedad aterosclerótica y en pacientes que van a ser sometidos a cirugía cardiaca (por ejemplo, miectomía quirúrgica) para valorar la necesidad de bypass coronario.
• Prueba de esfuerzo: ambas guías recomiendan este estudio para valorar la tolerancia al ejercicio y cambios de presión sistólica. Las guías europeas lo recomiendan realizar previo a tratamientos invasivos y en la evaluación previo a trasplante cardiaco. Es un estudio limitado para valorar isquemia miocárdica debido a las alteraciones basales que suele haber en el electrocardiograma.
• Pruebas genéticas: estas pruebas son necesarias tanto para el diagnóstico como el tratamiento de pacientes y sus familias, además se debe dar asesoramiento genético antes y después de las pruebas genéticas. La mayoría de las mutaciones implicadas en MCH tienen herencia autosómica dominante.
Discusión
El ecocardiograma es una herramienta útil para el diagnóstico inicial de la MCH, sin embargo, este no nos ofrece toda la información necesaria para realizar un manejo óptimo del paciente por lo que posteriormente se debe considerar realizar resonancia magnética para valorar el grado de fibrosis, pruebas genéticas, holter, entre otros. Además, se deben completar estudios de familiares para valorar si presentan manifestaciones genotípicas y fenotípicas [4].
La MCH del adulto tiene una mayor mortalidad global y una mayor incidencia de insuficiencia cardiaca, fibrilación auricular o ictus. Sin embargo, la MCH que debuta en niños tiene un riesgo un 36% mayor de desarrollar arritmias ventriculares potencialmente mortales y el doble de probabilidades de requerir un trasplante o un dispositivo de asistencia ventricular. La MCH con debut en la infancia es un problema infrecuente, pero grave, ya que los pacientes son más propensos a tener enfermedad sarcomérica, a tener un mayor riesgo de arritmias ventriculares y a necesitar tratamiento avanzado de la IC.
Financiamiento
Esta investigación no recibió ninguna subvención específica de agencias de financiamiento de los sectores públicos, comercial o sin fines de lucro.
Conflicto de intereses
Los autores declaran no tener conflicto de interés.
Contribución de los autores
Los autores certifican haber contribuido de igual manera con el material científico e intelectual, análisis de datos y redacción del manuscrito.
Responsabilidades éticas
Los autores confirman haber obtenido consentimiento informado de los pacientes sujetos de investigación en humanos, de acuerdo con los principios éticos contenidos en la Declaración de Helsinki.
Bibliografía
- Maron BJ, Maron MS. Hypertrophic cardiomyopathy. Lancet. 2013;381:242–55. Disponible en: https://doi.org/10.1016/S0140-6736(12)60397-3
- Maron BJ, Ommen SR, Semsarian C, et al. Hypertrophic cardiomyopathy: present and future, with translation into contemporary cardiovascular medicine. J Am Coll Cardiol. 2014;64:83–99. Disponible en: https://doi.org/10.1016/j.jacc.2014.05.003
- Geske JB, Ommen SR, Gersh BJ. Hypertrophic cardiomyopathy: clinical update. JACC Heart Fail. 2018;6:364–75. Disponible en: https://doi.org/10.1016/j.jchf.2018.02.010
- Ommen SR, Mital S, Burke MA, Day SM, Deswal A, Elliott P, et al. 2020 AHA/ACC Guideline for the diagnosis and treatment of patients with hypertrophic cardiomyopathy: a report of the American College of Cardiology/American Heart Association Joint Committee on Clinical Practice Guidelines. J Am Coll Cardiol. 2020;76(25):e159–240. Disponible en: https://doi.org/10.1016/j.jacc.2020.08.045
- Maron BJ, Gardin JM, Flack JM, Gidding SS, Kurosaki TT, Bild DE. Prevalence of hypertrophic cardiomyopathy in a general population of young adults. Echocardiographic analysis of 4111 subjects in the CARDIA Study. Circulation. 1995;92:785–9. Disponible en: https://doi.org/10.1161/01.CIR.92.4.785
- Semsarian C, Ingles J, Maron MS, Maron BJ. New perspectives on the prevalence of hypertrophic cardiomyopathy. J Am Coll Cardiol. 2015;65:1249–54. Disponible en: https://doi.org/10.1016/j.jacc.2015.01.019
- Maron MS, Hellawell JL, Lucove JC, Farzaneh-Far R, Olivotto I. Occurrence of clinically diagnosed hypertrophic cardiomyopathy in the United States. Am J Cardiol. 2016;117:1651–4. Disponible en: https://doi.org/10.1016/j.amjcard.2016.02.034
- Marston NA, Han L, Olivotto I, Day SM, Ashley EA, Michels M, et al. Clinical characteristics and outcomes in childhood-onset hypertrophic cardiomyopathy. Eur Heart J. 2021;42(20):1988–96. Disponible en: https://doi.org/10.1093/eurheartj/ehab098
- Marian AJ, Braunwald E. Hypertrophic cardiomyopathy: genetics, pathogenesis, clinical manifestations, diagnosis, and therapy. Circ Res. 2017;121:749–70. Disponible en: https://doi.org/10.1161/CIRCRESAHA.117.311059
Explorar
Artículos
Volúmenes
Sobre la revista
Más leídos
Documento de posicionamiento del consejo de falla cardiaca de la sociedad dominicana de cardiología para el diagnóstico y manejo de la insuficiencia cardiaca
Revista Costarricense de Cardiología
Consenso costarricense para el manejo integral de la diabetes mellitus, abordaje metabólico cardiorrenal
Revista Costarricense de Cardiología
Recomendaciones para el manejo y tratamiento del síndrome coronario crónico
Revista Costarricense de Cardiología
¿Cuál es la realidad centroamericana y del Caribe en torno a la cardiopatía isquémica?
Revista Costarricense de Cardiología
Abordaje multidisciplinario de la amiloidosis cardiaca: integrando hallazgos clínicos y métodos de imagen
Revista Costarricense de Cardiología